Синтез и спектроскопическая характеристика п-толуолсульфонилсемикарбазида методами ЯМР и масс-спектрометрии
УДК 547.2+543.42
Аннотация
В работе исследован альтернативный способ получения п-толуолсульфонилсемикарбазида прямым гидразинолизом п-толуолсульфонилмочевины в среде абсолютного этанола. В отличие от ряда описанных в литературе подходов, синтез проводили без использования дополнительного неорганического основания и последующей кислотной нейтрализации. Реакцию п-толуолсульфонилмочевины с 80 %-ным гидразингидратом осуществляли при 78–80 °C в течение приблизительно 7 ч под контролем тонкослойной хроматографии. После охлаждения образовавшийся продукт выделяли фильтрованием, промывали холодным этанолом и высушивали. Выход п-толуолсульфонилсемикарбазида составил 76%. Полученный результат сопоставлен с литературными методами по продолжительности реакции, составу реакционной среды, использованию вспомогательных реагентов и особенностям выделения продукта. Структурную характеристику синтезированного соединения проводили методами 1H и 13C ЯМР-спектроскопии и масс-спектрометрии. В спектре 1H ЯМР зарегистрированы два ароматических дублета и синглет метильной группы, соответствующие пара-замещённому п-толильному фрагменту. В спектре 13C ЯМР наблюдалось шесть независимых углеродных сигналов, что согласуется с симметрией молекулы. В масс-спектре зарегистрирован интенсивный ион в области m/z 230.17672. Совокупность полученных спектральных данных подтверждает соответствие выделенного продукта структуре п-толуолсульфонилсемикарбазида и показывает практическую применимость предложенного лабораторного подхода.
Abstract
An alternative approach to the synthesis of p-toluenesulfonylsemicarbazide by direct hydrazinolysis of p-toluenesulfonylurea in absolute ethanol was investigated. In contrast to several previously reported procedures, the reaction was carried out without an additional inorganic base or a subsequent acid-neutralization step. p-Toluenesulfonylurea was reacted with 80 % hydrazine hydrate at 78–80 °C for approximately 7 h, while the reaction progress was monitored by thin-layer chromatography. After cooling, the resulting product was isolated by filtration, washed with cold ethanol, and dried. The isolated yield of p-toluenesulfonylsemicarbazide was 76%. The proposed procedure was compared with literature methods in terms of reaction time, reaction medium, auxiliary reagents, and product isolation. Structural characterization of the synthesized compound was performed using 1H and 13C NMR spectroscopy and mass spectrometry. The 1H NMR spectrum showed two aromatic doublets and a methyl-group singlet characteristic of a para-substituted p-tolyl moiety. Six independent carbon signals were observed in the 13C NMR spectrum, consistent with the molecular symmetry. An intense ion was recorded in the mass spectrum at m/z 230.17672. Taken together, the spectral data support the assignment of the isolated product as p-toluenesulfonylsemicarbazide and demonstrate the practical applicability of the proposed laboratory-scale synthetic approach.
Ключевые слова: п-толуолсульфонилсемикарбазид; п-толуолсульфонилмочевина; гидразингидрат; органический синтез; ¹H ЯМР; ¹³C ЯМР; масс-спектрометрия.
Keywords: p-toluolsulfonylsemicarbazide; p-toluolsulfonylurea; hydrazine hydrate; organic synthesis; ¹H NMR; ¹³C NMR; mass spectrometry.
Введение
Семикарбазиды, или гидразинкарбоксамиды, представляют собой важный класс азотсодержащих органических соединений, сочетающих карбонильную группу и несколько атомов азота различной функциональной природы. Такое строение определяет их реакционную способность, способность к образованию водородных связей и возможность дальнейшей функционализации. Поэтому производные семикарбазида широко применяются как промежуточные продукты и синтоны в органическом и биоорганическом синтезе. Современный обзор Krátký и соавторов показывает, что интерес к гидразинкарбоксамидам сохраняется также благодаря разнообразию их биологической активности и широким возможностям структурной модификации [6]. В последние годы при исследовании соединений этого класса особое внимание уделяется комплексной спектральной характеристике продукта, включающей 1H и 13C ЯМР и масс-спектрометрию [8].
Синтетические подходы к 4-замещённым семикарбазидам включают взаимодействие гидразина с изоцианатами, карбамоилхлоридами, карбаматами и другими активированными производными. Выбор исходного субстрата и реакционной среды существенно влияет на продолжительность процесса, число вспомогательных стадий и способ выделения продукта. Bogolubsky и соавторы предложили удобный one-pot подход, основанный на образовании трифторэтилкарбаматов и их последующей обработке гидразингидратом, что подтвердило перспективность гидразинолиза карбаматных производных для получения семикарбазидного фрагмента [1].
Особую группу составляют сульфонилсемикарбазиды, в которых гидразинкарбоксамидный фрагмент объединён с сильно поляризованной группой –SO2–. Такое сочетание функциональных центров влияет на электронное распределение, конформацию и межмолекулярные взаимодействия. Одним из известных способов получения арилсульфонилсемикарбазидов является реакция соответствующих сульфонилхлоридов с семикарбазидом. Safaei-Ghomi описал эффективный синтез сульфонилгидразидов и сульфонилсемикарбазидов в присутствии основного Al2O3; для соединения с 4-метилфенильным фрагментом был получен высокий выход при коротком времени реакции [7]. Этот подход является важной точкой сравнения для п-толуолсульфонилсемикарбазида, однако использует п-толуолсульфонилхлорид как исходный субстрат.
Современные исследования подтверждают актуальность соединений, содержащих семикарбазидный и сульфонамидный фрагменты. Xie и соавторы получили семикарбазидсодержащие производные сульфонамида и охарактеризовали их с использованием 1H и 13C ЯМР, ESI-MS и высокоразрешающей масс-спектрометрии [10]. Glukhacheva и соавторы при изучении производных семикарбазида также показали необходимость сочетания спектральных и физико-химических методов для установления структуры [4]. Аналогично, Carrasco и соавторы применили ESI-MS, 1H, 13C и двумерный ЯМР для комплексной характеристики производных семикарбазона [2]. Таким образом, совместное использование нескольких независимых аналитических методов существенно повышает достоверность структурной идентификации.
Несмотря на значительное число публикаций по семикарбазидам и функционально родственным сульфонамидным производным, сведения именно по п-толуолсульфонилсемикарбазиду остаются сравнительно ограниченными и в основном касаются способов его получения, выхода и отдельных спектральных характеристик. В настоящей работе исследован другой синтетический подход — прямой гидразинолиз п-толуолсульфонилмочевины 80 %-ным гидразингидратом в абсолютном этаноле. Отличительной особенностью выбранной схемы является проведение реакции без дополнительного неорганического основания и последующей кислотной нейтрализации. Полученный продукт характеризовали совокупностью данных 1H и 13C ЯМР-спектроскопии и масс-спектрометрии. Следовательно, экспериментальная особенность работы заключается не в получении принципиально нового соединения, а в использовании альтернативного исходного субстрата и упрощённой лабораторной схемы с расширенной спектральной характеристикой продукта.
Цель настоящей работы — получение п-толуолсульфонилсемикарбазида взаимодействием п-толуолсульфонилмочевины с гидразингидратом в абсолютном этаноле, сравнительная оценка условий синтеза с литературными методами и характеристика выделенного продукта методами ¹H и ¹³C ЯМР-спектроскопии и масс-спектрометрии.
Материалы и методы исследования
Реагенты и исходные вещества
В работе использовали п-толуолсульфонилмочевину (Macklin, КНР; кат. № T835274; партия CI7391004; чистота по этикетке 98 %; CAS 1694-06-0; C8H10N2O3S; M = 214,24 г·моль–1). Исходный реагент применяли без дополнительной очистки.
Нуклеофильным реагентом служил 80 %-ный гидразин-гидрат (АО «ЭКОС-1», Россия; указанный поставщиком стандарт необходимо сверить с паспортом партии). Исходный 96 %-ный этанол (АО «ЭКОС-1», Россия) предварительно обезвоживали с использованием оксида кальция (CaO); для синтеза применяли полученный абсолютный этанол. Хлороформ и метанол использовали при тонкослойной хроматографии.
Таблица 1.
Значения
| Реагент | CAS | Содержание / характеристика | Производитель | Норматив |
|---|---|---|---|---|
| п-Толуолсульфонилмочевина | 1694-06-0 | 98 % | Macklin, КНР | кат. № T835274; партия CI7391004 |
| Гидразин-гидрат | — | 80 мас.% | АО «ЭКОС-1», Россия | номер ГОСТ: проверить по паспорту партии |
| Этанол | 64-17-5 | 96 %; перед синтезом обезвожен с CaO | АО «ЭКОС-1», Россия | абсолютный этанол как реакционная среда |
Синтез п-толуолсульфонилсемикарбазида
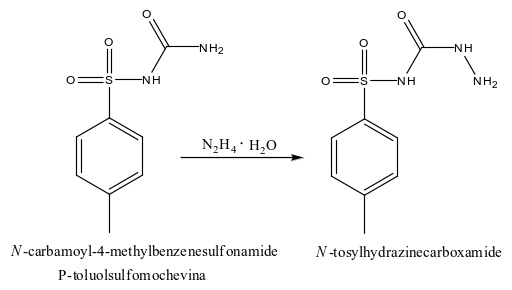
В реакционную колбу, снабжённую обратным холодильником, вносили п-толуолсульфонилмочевину (2,14 г; 9,99 ммоль) и абсолютный этанол (20 мл). 0,9 мл 80 %-ного гидразин-гидрата (≈14,8 ммоль) добавляли по каплям в течение 1,5 ч; молярное соотношение п-толуолсульфонилмочевина:гидразин-гидрат составляло приблизительно 1,00:1,48. После завершения добавления реакционную смесь нагревали при кипячении с обратным холодильником в течение 7 ч.
По окончании семичасового кипячения смесь охлаждали до комнатной температуры и оставляли в холодильнике на 24 ч. Образовавшийся осадок отделяли фильтрованием и промывали небольшим количеством холодного этанола. Ход реакции контролировали методом тонкослойной хроматографии, сравнивая образцы реакционной смеси с исходным веществом.
Общая схема процесса синтеза приведена ниже.
Промытый осадок выдерживали под вытяжным шкафом в течение 24 ч, затем дополнительно высушивали при 60 °C в течение 15 мин. Высушенный продукт измельчали в ступке и взвешивали. Масса выделенного твёрдого продукта составила 1,6264 г. Отношение массы (выход) выделенного продукта к исходной навеске п-толуолсульфонилмочевины составило 76,0 % (1,6264/2,14 × 100).
Тонкослойная хроматография
Контроль реакции проводили методом ТСХ на алюминиевых пластинках с нанесённым слоем силикагеля, приобретённых у компании «Fortek». Подвижная фаза: хлороформ–метанол (9:1, об./об.); значения Rf исходной п-толуолсульфонилмочевины и выделенного продукта составляли соответственно 0,18 и 0,40. УФ-визуализация при 254 нм указана по ранее составленной методике; тип индикатора на пластинках необходимо окончательно сверить с упаковкой.
Температура плавления
Температуру плавления выделенного образца в данном опыте не измеряли. В литературе для п-толуолсульфонилсемикарбазида указана температура плавления 235–237 °C [7]; это справочная характеристика, которая не рассматривается как результат настоящего эксперимента.
ЯМР-спектроскопия
Структуру синтезированного продукта исследовали методами 1H и 13C ЯМР-спектроскопии. Спектры регистрировали на спектрометре Bruker Ascend Evo 500 в CD3OD. Спектр 1H ЯМР получали на частоте 500 МГц, а спектр 13C ЯМР — на частоте 126 МГц. Химические сдвиги выражали в δ (м.д.), константы спин-спинового взаимодействия J — в герцах. Остаточные сигналы CD3OD учитывали в областях δ≈3,31 м.д. для 1H и δ≈49,0 м.д. для 13C [5].
Масс-спектрометрический анализ
Масс-спектрометрический анализ проводили на приборе Agilent LC/MS Q-TOF методом прямого ввода без хроматографической колонки. Молекулярная формула предполагаемого продукта — C8H11N3O3S, молярная масса — 229,26 г·моль–1. При рассмотрении спектра учитывали необходимость отдельной проверки точного массового соответствия зарегистрированных ионов предполагаемой формуле; анализ MS/MS не проводился.
Оценка экспериментальных данных
Структурную характеристику выделенного продукта проводили на основе совместного анализа данных 1H и 13C ЯМР и масс-спектрометрии. Химические сдвиги сопоставляли с литературными данными; атрибуция молекулярных ионов требует соответствия экспериментальных и расчётных точных масс и рассматривается отдельно в разделе «Результаты и обсуждение».
Результаты и обсуждение
Синтез п-толуолсульфонилсемикарбазида и сравнительный анализ с литературными методами
Из п-толуолсульфонилмочевины (2,14 г; 9,99 ммоль) и 80 %-ного гидразингидрата (0,9 мл; приблизительно 14,8 ммоль) в абсолютном этаноле выделен твёрдый продукт. Гидразингидрат добавляли в течение 1,5 ч, затем реакционную смесь кипятили с обратным холодильником 7 ч. После охлаждения смесь выдерживали в холодильнике 24 ч; осадок отфильтровывали, промывали холодным этанолом, сушили под вытяжкой 24 ч и дополнительно при 60 °C в течение 15 мин. Масса выделенного материала составила 1,6264 г. Отношение этой массы к навеске исходной мочевины равно 76,0 % (1,6264/2,14 × 100). Это массовое отношение, а не стехиометрический выход реакции. При 1:1 стехиометрии расчётная масса целевого соединения (C8H11N3O3S, M = 229,26 г·моль–1) составляет 2,290 г. Значения Rf исходного вещества и выделенного продукта в системе CHCl3–MeOH (9:1) составили 0,18 и 0,40 соответственно.
Патент CN102050778B описывает гидразинолиз той же исходной мочевины в н-бутаноле с Na2CO3: после 12 ч кипячения выход составил 71,6 %, а при дополнительной отгонке части растворителя — 93,4 % [3]. Safaei-Ghomi получил производное из п-толуолсульфонилхлорида и семикарбазида в присутствии основного Al2O3 за 15 мин с выходом 83 % [7]. В патенте CN110642758A п-толуолсульфонилхлорид сначала превращали в сульфинат, затем вводили азодикарбонамид; выход второй стадии составил 98,1–98,8 % при чистоте 99,3–99,5 % по ВЭЖХ [9]. Последние значения относятся к отдельной стадии, поэтому напрямую сравнивать их с выходом из исходной мочевины нельзя.
Таблица 2.
Сравнение способов получения п-толуолсульфонилсемикарбазида
| Способ и ссылка | Число стадий; время | Выделение и очистка | Выход; чистота | Преимущество | Ограничение |
|---|---|---|---|---|---|
| Настоящая работа | 1; добавление 1,5 ч, кипячение 7 ч, охлаждение 24 ч | Фильтрование, холодный EtOH; 24 ч под вытяжкой и 15 мин при 60 °C; без перекристаллизации | 1,6264 г; отношение масс 76,0%; расчётно 71,0% без поправки на чистоту; чистота не измерена | Без добавленного основания и кислотной нейтрализации | Выдержка и сушка длительны; выход чистого вещества не установлен |
| CN102050778B [9] | 1; кипячение 12 ч | Вода, разделение фаз, HCl до pH 7; для выхода 93,4% отгонка части н-бутанола | 71,6% либо 93,4%; чистота не приведена | Та же исходная мочевина | Na₂CO₃, н-бутанол, нейтрализация; во втором варианте отгонка |
| Safaei-Ghomi [4] | 1; 15 мин | Отделение Al₂O₃, упаривание, промывка, перекристаллизация | 83%; количественная чистота не приведена | Короткое время реакции | Другой исходный субстрат, сорбент и перекристаллизация |
| CN110642758A [10] | 2; общее время не указано | После второй стадии охлаждение, фильтрование, промывка, сушка | 98,1–98,8% для стадии 2; 99,3–99,5% по ВЭЖХ | Высокий выход на стадии 2 и определённая чистота | Две стадии, Na₂SO₃, основание и контроль pH; выход не общий |
Таким образом, наблюдаемое преимущество исследованной процедуры касается операций синтеза и выделения: не требуются добавление неорганического основания и последующее подкисление. Утверждать превосходство по выходу нельзя. Сравнение чисел также ограничено отсутствием определения чистоты собственного продукта и различием исходных веществ в отдельных литературных методиках [7, 3, 9].
Спектральный анализ 1H и 13C ЯМР
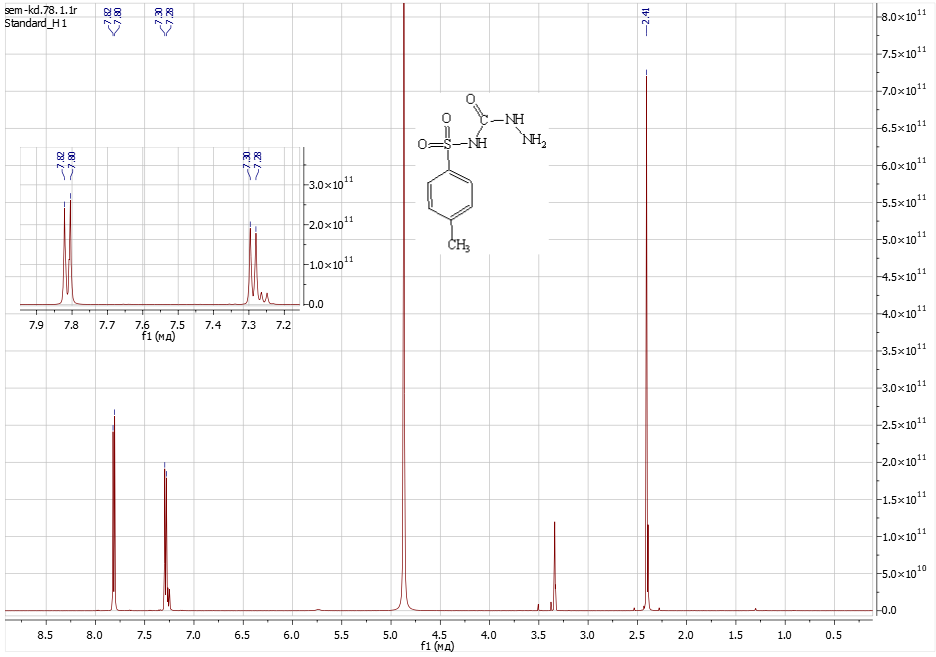
В представленном спектре ¹H ЯМР (500 МГц, CD3OD) наблюдаются две пары ароматических сигналов около δ 7,81 и 7,29 м.д. и синглет метильной группы около δ 2,41 м.д. (рис. 1). Их совокупность согласуется с пара-замещённым п-толильным фрагментом. В патенте CN110642758A для этого соединения в DMSO-d6 приведены δ 2,50 м.д. для Ar–CH3 и δ 7,37–7,69 м.д. для ароматических протонов [9]. Сигналы NH и NH2, отмеченные в том патенте при δ 5,93; 7,92 и 9,39 м.д., нельзя напрямую сопоставлять с измерением в CD3OD из-за обмена протонов с дейтерием. Остаточный сигнал CD3OD при δ ≈ 3,31 м.д. учитывали отдельно [5].
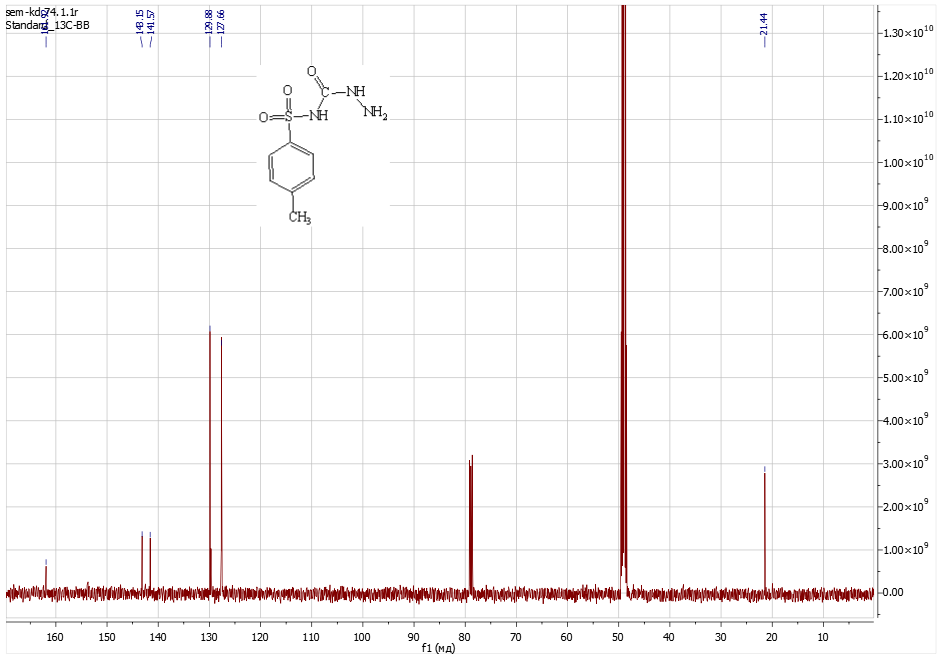
На спектре 13C ЯМР (126 МГц, CD3OD) отмечены шесть сигналов целевого фрагмента: δ≈161–162 м.д. (C=O), 143,15 и 141,57 м.д. (четвертичные атомы ароматического кольца), 129,88 и 127,66 м.д. (две пары ароматических CH), 21,44 м.д. (Ar–CH3; рис. 2). Шесть резонансов при восьми атомах углерода согласуются с эквивалентностью C-2/C-6 и C-3/C-5 пара-замещённого кольца. Интенсивный сигнал CD3OD при δ≈49 м.д. к продукту не относили [5]. Данные 13C ЯМР для того же соединения в сопоставляемом патенте не приведены [9].
Таблица 2.
Сопоставление спектральных и физических характеристик
| Показатель | Настоящая работа | Литературные данные | Оценка |
|---|---|---|---|
| ¹H ЯМР, Ar–CH₃ | δ ≈ 2,41 (CD₃OD) | δ 2,50 (DMSO-d₆) [10] | Согласуется с п-толильной группой |
| ¹H ЯМР, Ar–H | δ ≈ 7,81 и 7,29 (CD₃OD) | δ 7,37–7,69 (DMSO-d₆) [10] | Различие растворителей ограничивает количественное сравнение |
| ¹H ЯМР, NH/NH₂ | Не отнесены однозначно | δ 5,93; 7,92; 9,39 (DMSO-d₆) [10] | В CD₃OD возможен H/D-обмен |
| ¹³C ЯМР | δ ≈ 161–162; 143,15; 141,57; 129,88; 127,66; 21,44 (по рис. 2) | В патенте [10] не приведено | Шесть сигналов согласуются с симметрией кольца |
| [M+H]⁺, точная масса | Наблюдается m/z 230,17672; расхождение ≈ 510 ppm | Расчёт для C₈H₁₁N₃O₃S: m/z 230,05939 | HRMS-подтверждения нет |
| Температура плавления | Не измерялась | 235–237 °C [4] | Литературное значение не характеризует наш образец |
Масс-спектрометрический анализ
При прямом вводе без хроматографической колонки зарегистрирован максимум общего ионного сигнала около 0,437 мин и масс-спектр соответствующего сканирования (рис. 3). Время на панели A обозначает момент сканирования, а не время хроматографического удерживания.
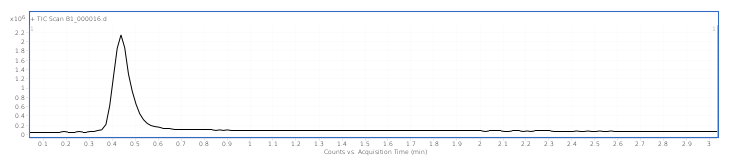
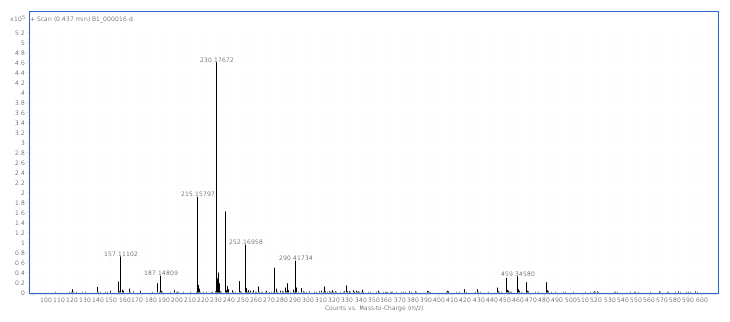
При прямом вводе в масс-спектре, соответствующем максимуму общего ионного сигнала при 0,437 мин, зарегистрирован интенсивный пик m/z 230,17672. Также наблюдаются сигналы m/z 252,16958 и 459,34580 (рис. 3). По номинальным массам эту серию сигналов можно соотнести с ионами [M+H]+, [M+Na]+ и [8M+H]+ п-толуолсульфонилсемикарбазида. В сочетании с данными 1H и 13C ЯМР масс-спектрометрические результаты поддерживают отнесение выделенного продукта к предполагаемой структуре.
При сравнении с расчётными точными массами указанных ионов (230,05939; 252,04133 и 459,11150 соответственно) выявлено близкое относительное смещение всех трёх сигналов, около 509–510 ppm. Единообразный характер отклонения позволяет предположить систематическое смещение массовой шкалы при регистрации или обработке данных. Проверка калибровки и повторная обработка исходного файла позволят уточнить значения точных масс и дополнить структурное подтверждение продукта.
Заключение
При взаимодействии п-толуолсульфонилмочевины с 80 %-ным гидразингидратом в абсолютном этаноле выделено 1,6264 г твёрдого продукта. Отношение его массы к массе исходного реагента составляет 76,0 %. Особенность процедуры состоит в отсутствии добавленного неорганического основания и кислотной нейтрализации при выделении осадка.
Структура синтезированного продукта подтверждена на основе данных 1H и 13C ЯМР, а также масс-спектрометрии. В спектрах ЯМР зафиксированы сигналы, характерные для п-толильного фрагмента, метильной группы и карбониласемикарбазида, а в масс-спектре наблюдался ион [M+H]+ при m/z 230.17672. Взаимное соответствие полученных спектральных данных показало, что выделенное соединение соответствует структуре п-толуолсульфонилсемикарбазида.
Список литературы
References