Morphology, elemental composition and thermal behavior of hydrolyzed polyacrylonitrile prepared at a PAN to NaOH mass ratio of 1:8
УДК 678.744+543.42+543.57
Аннотация
Цель исследования — охарактеризовать морфологию, элементный состав, спектральные признаки и термическое поведение продукта щелочного гидролиза полиакрилонитрила, полученного при избытке гидроксида натрия. Для анализа применяли гравиметрическое определение сухого остатка, сканирующую электронную микроскопию, энергодисперсионную рентгеновскую спектрометрию, инфракрасную спектроскопию и термогравиметрию. Высушенный продукт характеризуется неоднородной агрегированной морфологией с развитым поверхностным рельефом. Элементный анализ исследованных областей выявил значительное содержание натрия и кислорода наряду с углеродом. ИК-спектральные признаки согласуются с образованием карбоксилатных групп при щелочной обработке ПАН. Термогравиметрические данные показали значительный твёрдый остаток после нагревания и несколько областей потери массы. Сопоставление методов указывает на необходимость учитывать возможный вклад остаточных неорганических соединений в измеряемые характеристики. При этом имеющиеся данные не позволяют количественно определить степень гидролиза, химическую форму всего натрия либо содержание чистой полимерной составляющей. Полученные результаты могут быть использованы при выборе процедур подготовки и контроля состава гидролизованного ПАН перед дальнейшими исследованиями его свойств. Для уточнения природы термического остатка и натрийсодержащих компонентов необходимы дополнительные исследования промытого материала.
Abstract
This study aimed to characterize the morphology, elemental composition, spectroscopic features, and thermal behavior of a polyacrylonitrile product obtained by alkaline hydrolysis with excess sodium hydroxide. Dry-residue determination, scanning electron microscopy, energy-dispersive X-ray spectroscopy, infrared spectroscopy, and thermogravimetric analysis were used. The dried material exhibited heterogeneous aggregated morphology and a pronounced surface relief. Elemental analysis of the examined regions revealed substantial sodium and oxygen contents together with carbon. Infrared spectral features were consistent with the formation of carboxylate groups during alkaline treatment of polyacrylonitrile. Thermogravimetric measurements showed a substantial solid residue after heating and distinct regions of mass loss. Comparison of the analytical results indicates that residual inorganic compounds may contribute to the measured characteristics of the product. The available evidence does not establish the degree of hydrolysis, the chemical form of all detected sodium, or the amount of pure polymer in the dried residue. Accordingly, the observed high thermal residue should not be interpreted as proof that the original polymer structure remains intact throughout heating. The findings provide useful indicators for selecting sample-preparation and composition-control procedures before further characterization of hydrolyzed polyacrylonitrile. Additional studies of washed material and thermal residues are needed to clarify the contributions of polymeric and inorganic components.
Ключевые слова: гидролизованный полиакрилонитрил; щелочной гидролиз; сухой остаток; сканирующая электронная микроскопия; ЭДС; ИК-спектроскопия; термогравиметрия.
Keywords: hydrolyzed polyacrylonitrile; alkaline hydrolysis; dry residue; scanning electron microscopy; EDS; infrared spectroscopy; thermogravimetry.
Введение
Щелочной гидролиз полиакрилонитрила позволяет изменять химическую природу его функциональных групп. Превращение нитрильных групп с образованием амидных и карбоксилатных фрагментов используется при получении ионообменных волокон и модификации мембран [3, 4]. Свойства продукта зависят не только от протекания реакции, но и от удаления низкомолекулярных веществ после обработки. Поэтому исследование гидролизованного полиакрилонитрила должно учитывать как состояние полимерной составляющей, так и возможное присутствие неорганических компонентов.
В исследованиях ПАН-мембран показано, что продолжительность щелочной обработки влияет на поверхностные функциональные группы и механические свойства [1]. Предварительный гидролиз использовали для получения мембран с улучшенными свойствами при фильтрации белковых растворов [9], а нанофибриллярные прослойки из ГИПАН — для регулирования формирования полиамидного селективного слоя [2]. Эти результаты обосновывают интерес к химической модификации ПАН, но не позволяют переносить характеристики мембран на высушенный продукт без самостоятельных измерений.
Электронная микроскопия описывает морфологию высушенного материала, а ЭДС выявляет элементы в исследуемых областях. Однако элементный состав сам по себе не устанавливает химическую форму натрия или природу кислородсодержащих групп. Количественная интерпретация ЭДС также зависит от геометрии поверхности и условий измерения [5, 6]. ИК-спектроскопия дополняет эти данные сведениями о функциональных группах, а термогравиметрия показывает изменение массы при нагревании. Такое сопоставление позволяет проверить согласованность отдельных наблюдений и избежать отождествления большого термического остатка с сохранением исходного полимера.
Цель работы — охарактеризовать морфологию, локальный элементный состав, ИК-спектральные признаки и термическое поведение образца ГИПАН, полученного при массовом соотношении исходных реагентов ПАН:NaOH = 1:8, и установить пределы интерпретации этих результатов. Для достижения цели определяли сухой остаток жидкого продукта, описывали морфологию высушенной пробы, сопоставляли локальный элементный состав с ИК-спектром и анализировали температурные области убыли массы.
Материалы и методы
Объект исследования — гидролизованный полиакрилонитрил с лабораторным обозначением «ПАН 1:8». Для получения образца использовали 1 г полиакрилонитрила и 8 г гидроксида натрия. Значение 1:8 относится к массам исходных реагентов и не характеризует массовые доли компонентов готового продукта.
Гидролиз проводили при 90–95 °C в течение 2,5 ч с использованием 100 мл воды.
В качестве исходных реагентов использовали полиакрилонитрильное волокно (ПАН) марки TY, состав — 100 % полиакрилонитрил (Changzhou Tian Yi Engineering Fiber Co., Ltd., Jiangsu, Китай), и гидроксид натрия (NaOH) чистотой ≥99,0 % (Shanghai Huipu Transmission Equipment Co., Ltd., Китай).
Содержание сухого остатка в жидком продукте ГИПАН 1:8 определяли гравиметрически. Пробу массой 20,00 г помещали в предварительно взвешенную чашку массой 44,60 г и высушивали при 90 °C в течение 5 ч. Масса полученного сухого остатка составила 6,04 г, что соответствует 30,2 % от массы исходной жидкой пробы. Полученный сухой остаток использовали для СЭМ, ИК-спектроскопии и ТГА. Приведённое содержание относится к остатку после заданного режима сушки; достижение постоянной массы отдельными повторными взвешиваниями не подтверждено.
Морфологию исследовали методом сканирующей электронной микроскопии. В метаданных указан микроскоп JEOL JSM-IT510. Съёмку выполняли в режиме вторичных электронов (SED), при ускоряющем напряжении 15,0 кВ и высоком вакууме. Рабочее расстояние на микрофотографиях составляет 11,7–12,1 мм. Анализировали семь изображений с увеличениями ×35, ×160, ×200, ×1000, ×2000, ×3000 и ×5000, зарегистрированных 10 июня 2026 г. Масштаб оценивали по линейкам на изображениях. Статистическое распределение размеров частиц не рассчитывали.
Элементный состав оценивали по двум суммарным спектрам картирования и трём локальным спектрам, обозначенным в отчётах как Spectrum 4, Spectrum 5 и Spectrum 6. Использовали массовые доли Wt% и атомные доли Atomic %, приведённые в исходных ЭДС-таблицах. Значения нормированы программой на сумму включённых в расчёт элементов. Отчёты содержат результаты анализа K-серий и отметки об использовании заводских стандартов. Сведения о покрытии образца и материале подложки отсутствуют; это ограничивает интерпретацию абсолютного содержания углерода и лёгких элементов.
ИК-спектр представлен в режиме пропускания (%T). Согласно отчёту, число накоплений составляет 16, спектральное разрешение — 4 см-¹, функция аподизации — Happ–Genzel. Положения полос считывали по меткам исходного спектра; при интерпретации их округляли до целых см-¹ с учётом разрешения. Модель спектрометра и способ подготовки пробы в отчёте не указаны.
Термическое поведение изучали по отчёту TA Instruments TRIOS V5.3.0.48151 и соответствующему числовому массиву из 23 178 записей. Массив содержит время, температуру, нормированный тепловой поток, относительную массу и производную массы по температуре. Последняя зарегистрированная температура составляет 787,85 °C. По изменению температуры между 200 и 700 °C средняя фактическая скорость нагрева оценивается как 20,1 °C/мин; это расчётная характеристика записи, а не подтверждённая настройка прибора. Атмосфера, расход газа, модель термоанализатора и тип тигля не приведены. Такие условия существенны для интерпретации термического разложения [8].
Кривую скорости убыли массы строили как −dm/dT, изменив знак экспортированного столбца Deriv. Weight. Повторное сглаживание и численное дифференцирование не применяли. Максимумы определяли по значениям этого столбца в выбранных температурных интервалах. Приведённые результаты относятся к одному термическому измерению; погрешность воспроизводимости и кинетические параметры не определяли.
Результаты и обсуждение
Сухой остаток жидкого продукта
При высушивании 20,00 г жидкой пробы получено 6,04 г остатка: w = (6,04/20,00) × 100 % = 30,2 %. Этот показатель характеризует суммарный остаток после сушки при 90 °C в течение 5 ч. Его нельзя непосредственно считать концентрацией чистого ГИПАН или выходом полимера, поскольку содержание неорганических компонентов отдельно не определяли. Значение 30,2 % также не является остаточной массой в ТГА: в термическом анализе за основу нормирования принята масса уже высушенной пробы.
Морфология поверхности
При увеличении ×35 наблюдаются отдельные частицы и крупные агрегаты неправильной формы с заметными различиями по размеру (рис. 1а). Поверхность частиц неоднородна, их контуры изрезаны. Увеличение ×160 выявляет складчатые и бугристые участки, углубления и локальные разрывы. Изображения ×1000–×5000 показывают, что рельеф крупных образований включает более мелкие округлые выступы и сросшиеся фрагменты (рис. 1б). На снимке ×5000 границы части поверхностных образований различимы, однако отделить первичные частицы от выступов единой структуры по одному изображению нельзя.
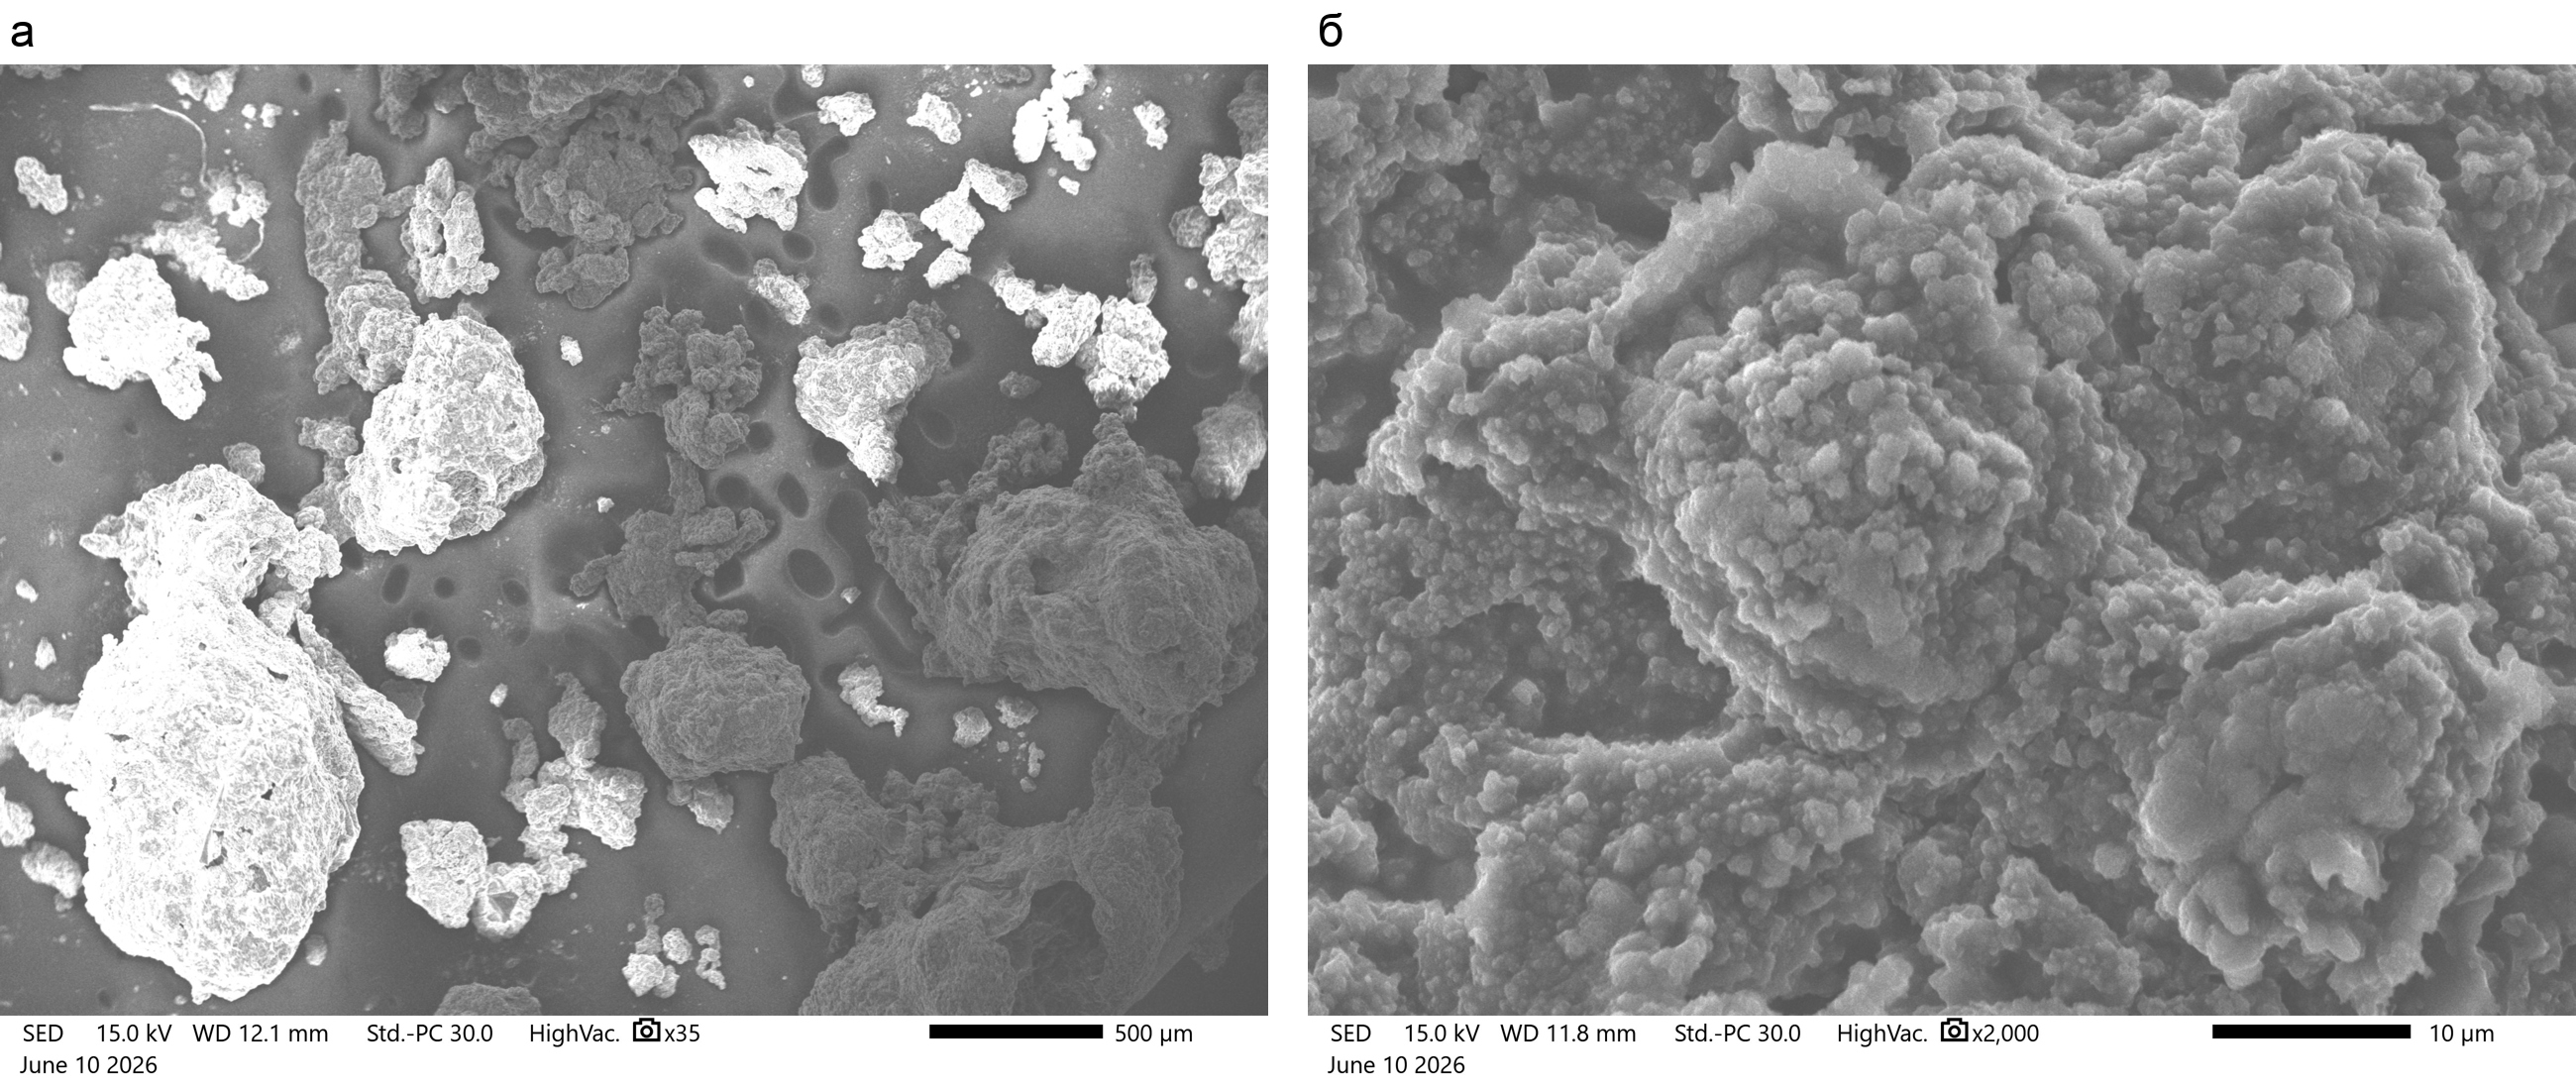
Наблюдаемую морфологию можно описать как агрегированную, с развитым микрорельефом и открытыми углублениями. Термин «пористость» в количественном смысле к этим изображениям неприменим: они не определяют объём пор, их связность и удельную поверхность. Тёмные области на обзорном снимке, расположенные между частицами, могут принадлежать подложке. Их нельзя учитывать как поры самого ГИПАН. Равным образом различия яркости в режиме SED не доказывают наличие фаз разного химического состава.
Элементный состав и картирование
Во всех пяти ЭДС-отчётах доминируют C, O и Na (табл. 1). Для локальных спектров 4–6 массовая доля Na изменяется от 34,25 до 41,39 %, а C — от 12,76 до 20,76 %. Доля O изменяется в более узком интервале — 44,72–45,86 %. Наиболее натрийсодержащая область соответствует спектру 5; в ней одновременно зарегистрировано наименьшее содержание углерода. Разность между крайними локальными значениями составляет 7,14 процентного пункта для Na и 8,00 процентного пункта для C.
Таблица 1.
Нормированный элементный состав по ЭДС, мас. %
| Элемент | Карта A | Карта B | Спектр 4 | Спектр 5 | Спектр 6 |
|---|---|---|---|---|---|
| C | 15,58 | 19,26 | 20,76 | 12,76 | 19,06 |
| O | 46,62 | 44,82 | 44,72 | 45,86 | 44,84 |
| Na | 36,84 | 35,68 | 34,25 | 41,39 | 35,60 |
| Al | 0,47 | — | — | — | 0,23 |
| Si | 0,35 | 0,24 | 0,27 | — | 0,27 |
| S | 0,13 | — | — | — | — |
Примечание. Карта A — суммарный спектр отчёта «map spektr»; карта B — «map_pan18_spektr». Знак «—» означает отсутствие элемента в количественной таблице, а не доказанную нулевую концентрацию. Отклонение суммы от 100 % в пределах 0,01 % обусловлено округлением исходных значений.
Атомное отношение Na/C, рассчитанное по исходным Atomic %, составляет 0,86, 1,70 и 0,98 для спектров 4, 5 и 6 соответственно. Для идеализированного полностью гидролизованного натриевого звена –CH2–CH(COONa)– это отношение равно 1/3. Прямо определять фазовый состав по данному сравнению нельзя из-за локальности ЭДС и возможных матричных эффектов. Тем не менее повышенное отношение Na/C показывает, что при обсуждении состава нельзя ограничиваться моделью химически чистого полиакрилата натрия.
Натрий может находиться как в карбоксилатных группах, так и в остаточных низкомолекулярных соединениях. При исходной загрузке 8 г NaOH на 1 г ПАН вопрос промывки особенно существенен. ЭДС не различает натриевую соль полимера, свободную щёлочь и другие натрийсодержащие соединения. Азот не включён в представленные количественные таблицы; это не является доказательством полного удаления азота или завершённости гидролиза.
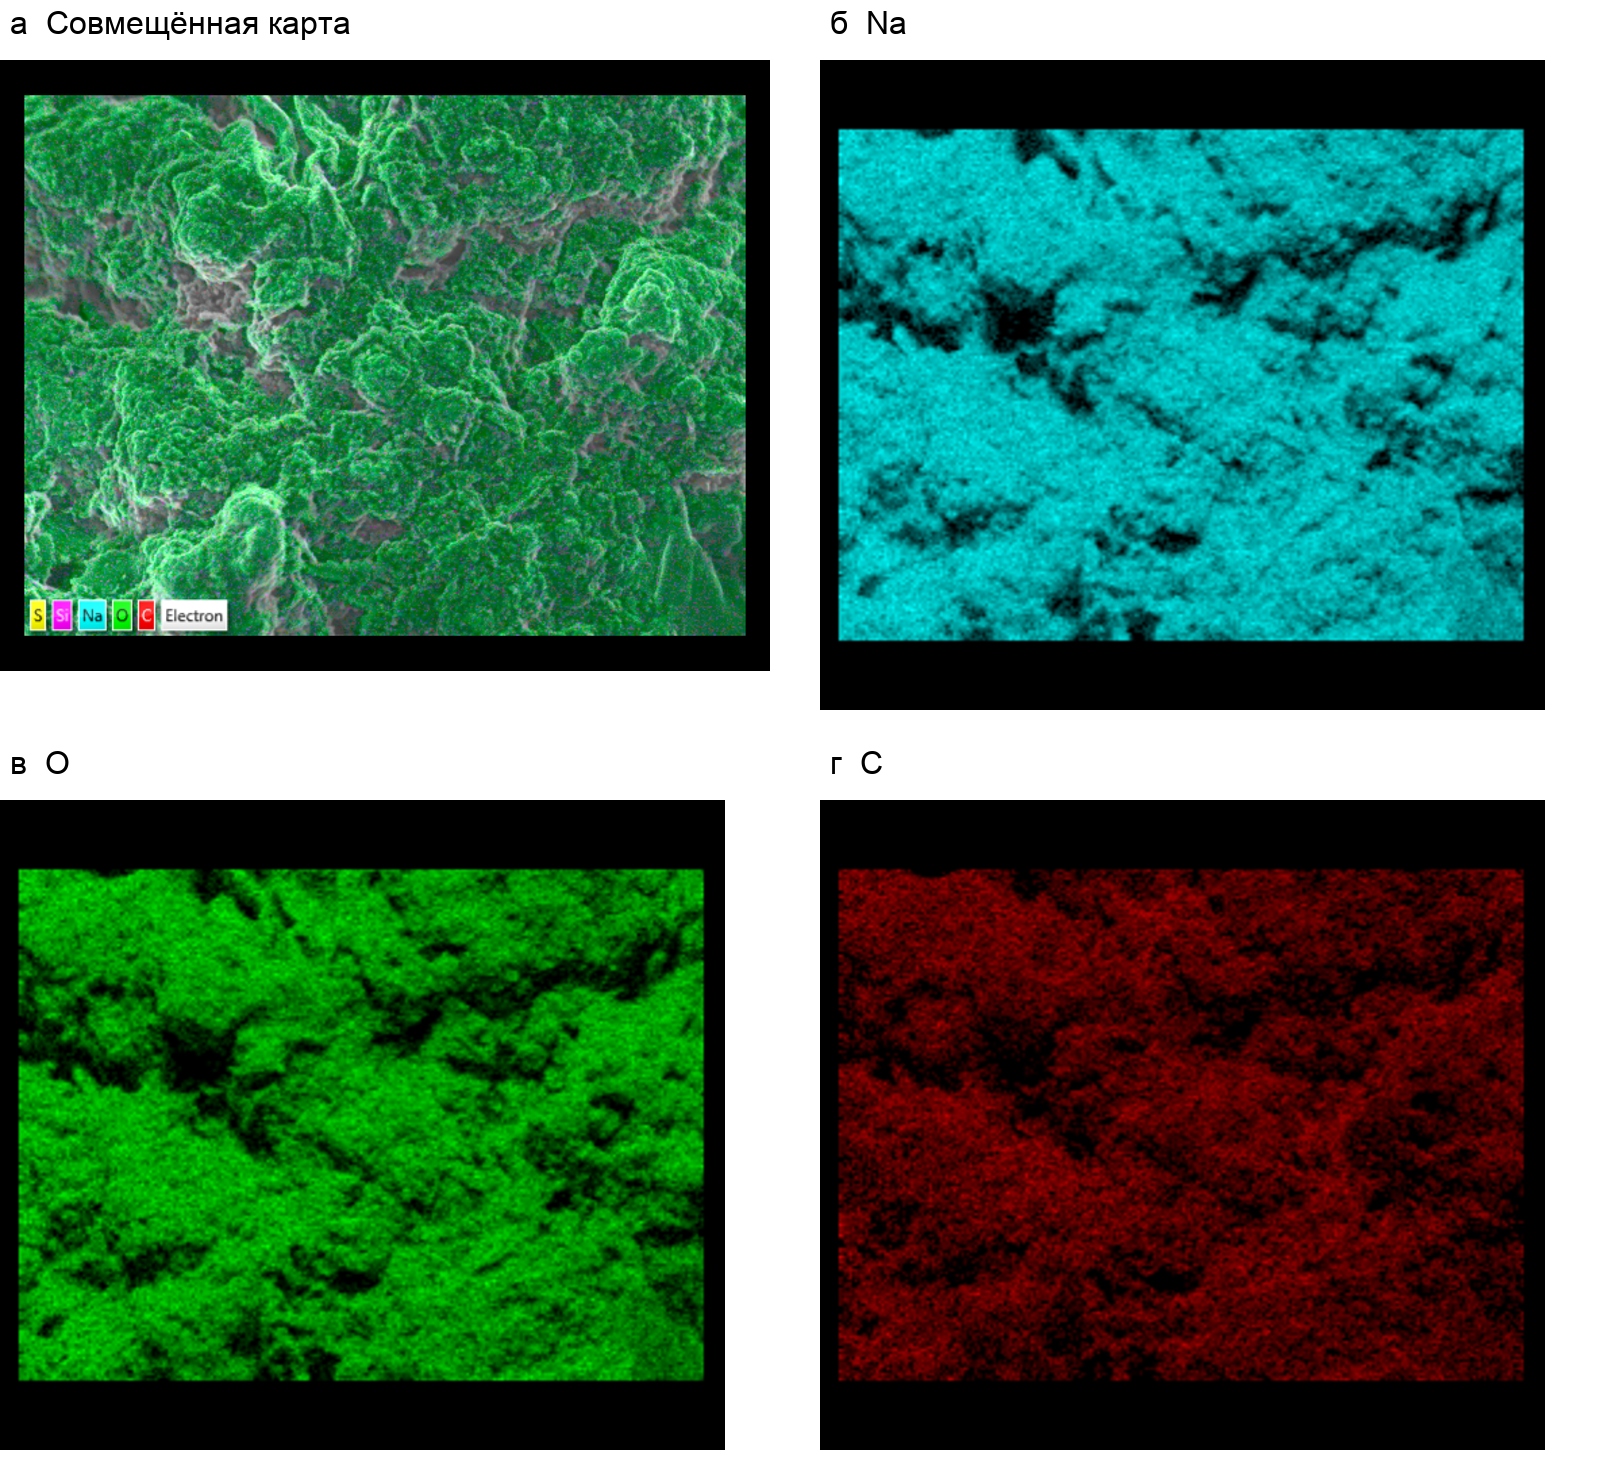
На картах Na и O сигнал охватывает значительную часть исследуемого рельефа (рис. 2). Карта C также содержит сигнал по полю изображения, но имеет иной визуальный контраст. Это качественное наблюдение не позволяет утверждать равномерность состава на молекулярном уровне. На интенсивность карт влияют рельеф, число зарегистрированных импульсов и индивидуальный масштаб отображения. Небольшие количества Al, Si и S в отдельных таблицах требуют проверки, прежде чем относить их к компонентам ГИПАН; источник этих элементов имеющимися данными не установлен. Количественное картирование требует обработки спектра каждого пикселя с учётом фона, перекрывания пиков и матричных эффектов [7]; цветовое изображение карты само по себе такой расчёт не заменяет.
Инфракрасные спектральные признаки
В ИК-спектре выделяется широкая полоса с минимумом пропускания около 3356 см-¹ и полоса при 1641 см-¹ (рис. 3). Их совместное присутствие согласуется с вкладом воды и водородносвязанных O–H-групп. Для области 1641 см-¹ возможен также вклад амидных структур, поэтому единственное отнесение этой полосы к определённой группе было бы преждевременным.
Полосы при 1543 и 1396 см-¹ согласуются с асимметричными и симметричными колебаниями карбоксилатных групп. В исследовании щелочно-модифицированных ПАН-мембран соответствующие полосы зарегистрированы при 1563 и 1406 см-¹ [4]. Близость спектральных областей поддерживает карбоксилатное отнесение для ГИПАН, однако сдвиги и возможное перекрывание полос не позволяют считать его однозначной идентификацией всех функциональных групп.
На предоставленной кривой не выделяется выраженная полоса нитрильных групп в области около 2240 см-¹. Это согласуется с химическим изменением исходного ПАН, но для определения степени гидролиза нужны спектр исходного полимера, сопоставимая подготовка проб и количественная обработка. Отсутствие отчётливого пика на изображении не эквивалентно отсутствию остаточных нитрильных групп.
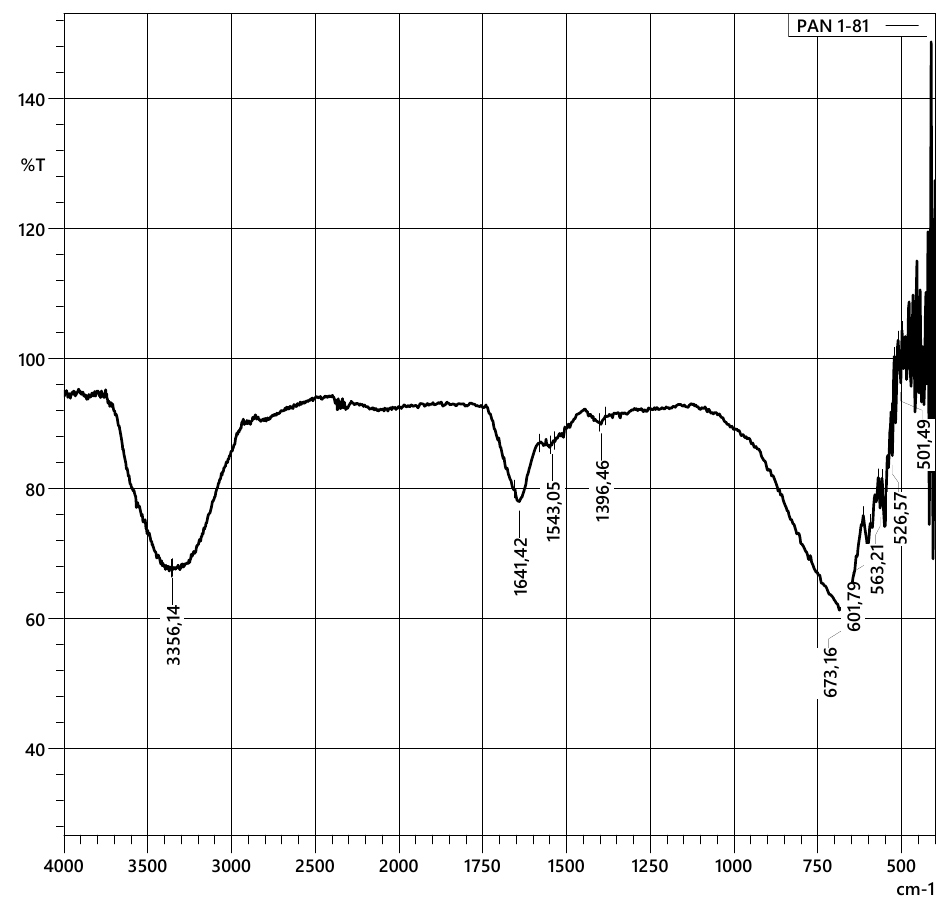
Метки при 673, 602, 563, 527 и 501 см-¹ относятся к низкочастотной области, в которой заметно ухудшается качество записи. Вблизи нижней границы диапазона наблюдаются резкие колебания сигнала и выход пропускания выше 100 %. Поэтому отдельным меткам здесь не приписывали конкретные связи или кристаллические фазы. Спектр в целом поддерживает наличие кислородсодержащих групп, но не устанавливает химическую форму всего натрия, обнаруженного методом ЭДС.
Термическое поведение
По числовой записи масса изменяется от 99,991 до 85,407 % при нагревании от начальной области около 26 °C до 787,85 °C. Разность крайних зарегистрированных значений составляет 14,584 процентного пункта. В отчёте TRIOS сумма четырёх выделенных потерь массы равна 14,585 %, а дополнение остатка до 100 % — 14,593 %. Эти близкие значения отражают различие начальной точки отсчёта и округление результатов; в обсуждении суммарную потерю массы принимают приблизительно равной 14,6 %.
Таблица 2.
Участки потери массы по отчёту TRIOS
| Участок | Потеря, мг | Потеря, % | Метка Peak x, °C |
|---|---|---|---|
| I | 0,711 | 6,994 | 26,29 |
| II | 0,076 | 0,747 | 287,68 |
| III | 0,580 | 5,704 | 460,66 |
| IV | 0,116 | 1,140 | 762,97 |
Примечание. Участки воспроизведены по автоматической разметке исходного отчёта. Метки Peak x не отождествляются с независимо установленными температурами отдельных химических реакций. Масса остатка в отчёте — 8,679 мг, или 85,407 %.
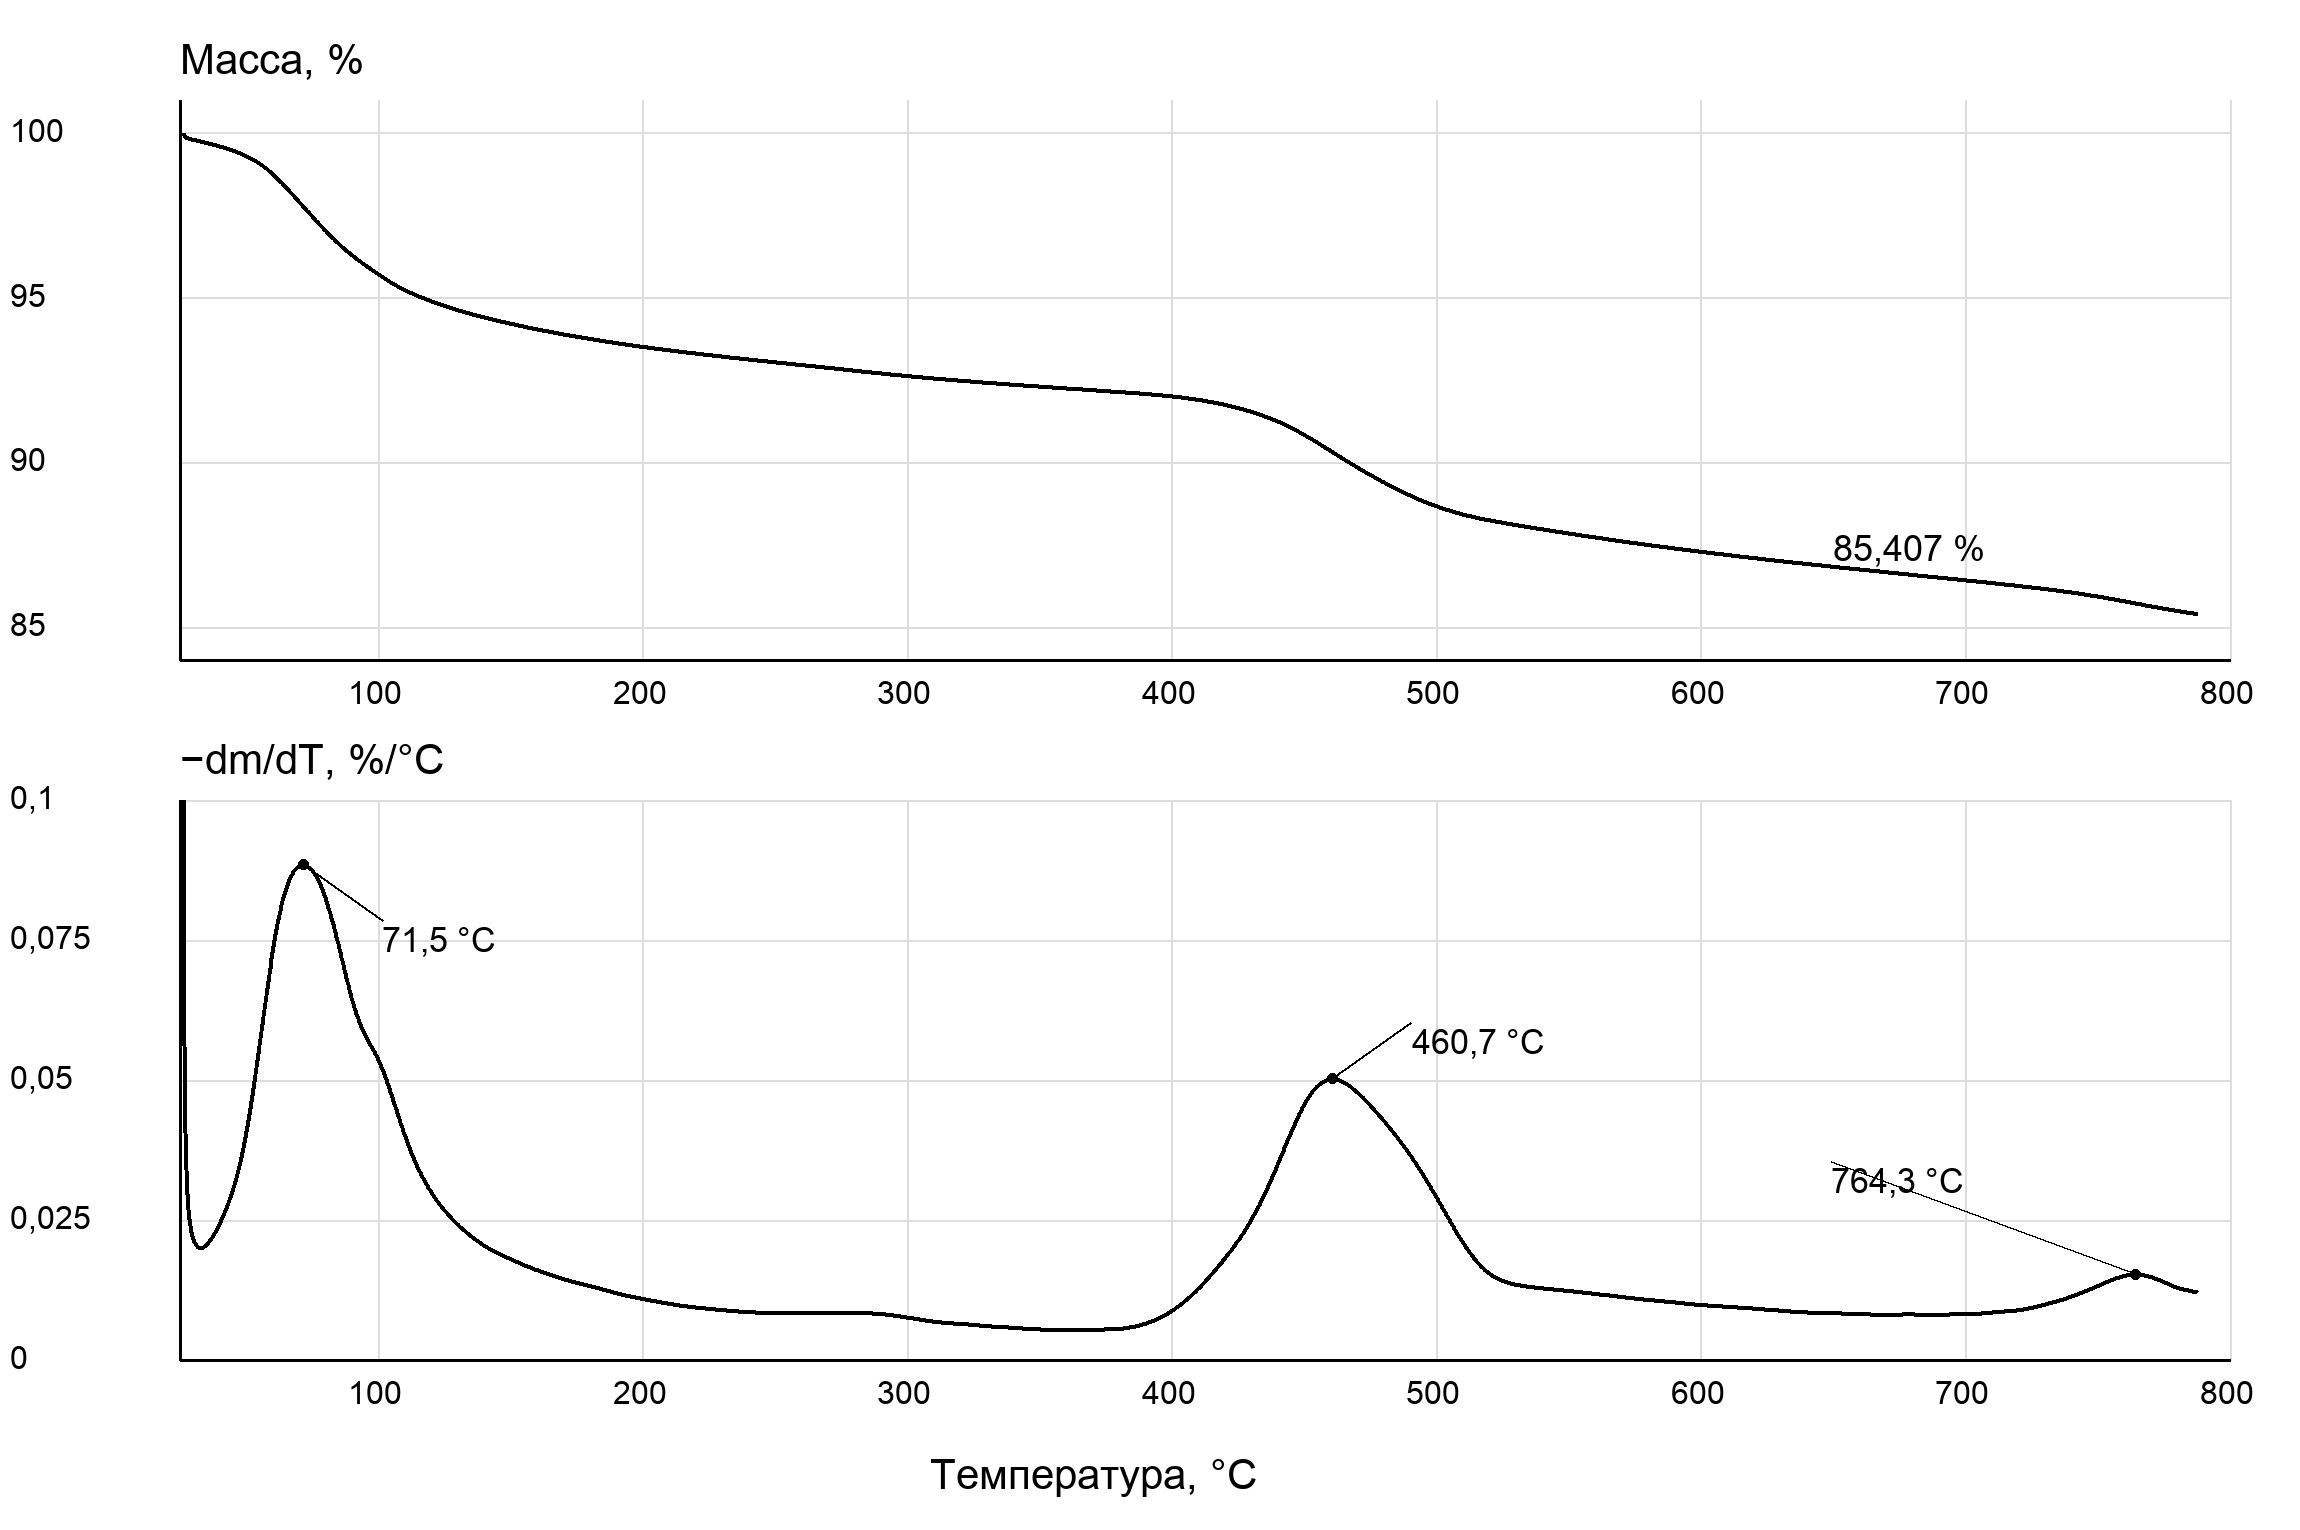
После начального переходного участка выраженный низкотемпературный максимум −dm/dT расположен при 71,5 °C и составляет около 0,0884 %/°C. Автоматическая отметка 26,29 °C совпадает с началом записи и не описывает этот максимум. Низкотемпературная убыль массы совместно с полосами около 3356 и 1641 см-¹ позволяет предполагать вклад удаления воды. Без анализа выделяющихся газов всю потерю первого участка нельзя строго приравнивать к влагосодержанию.
В диапазоне примерно 200–350 °C наблюдается медленная убыль массы. Метка 287,68 °C в исходном отчёте не соответствует выраженному отдельному пику на общей шкале производной. Основной максимум скорости потери массы выше 350 °C по числовому массиву находится при 460,72 °C, что согласуется с отчётной отметкой 460,66 °C. Значение −dm/dT в этой точке составляет около 0,0502 %/°C. В высокотемпературной области имеется слабый максимум около 764,3 °C; отчётная отметка составляет 762,97 °C.
Потеря массы в области основного высокотемпературного максимума может быть связана с превращениями органической составляющей и кислородсодержащих групп. Однако атмосфера измерения неизвестна, поэтому разделить термоокислительные процессы и разложение в инертной среде невозможно. Кривую теплового потока не использовали для расчёта энтальпии или установления направления тепловых эффектов: в исходных материалах отсутствуют сведения о калибровке, базовой линии и принятом знаке сигнала.
Большой остаток при 787,85 °C показывает сохранение массы твёрдой фазы, но не доказывает термостойкость исходной полимерной структуры до этой температуры. С учётом высокого содержания Na по ЭДС остаток может включать неорганические натрийсодержащие соединения и, в зависимости от атмосферы, углеродистые продукты. Чтобы установить его природу, необходимы анализ остатка и сопоставление промытого и непромытого продукта. В работе по карбоксилированию ПАН-мембран показано влияние образованных при гидролизе групп на последующие термические превращения [10]. Однако условия термического сшивания мембран отличаются от рассматриваемого измерения, поэтому механизм превращений данного образца требует отдельной проверки. Современные исследования также рассматривают щелочную модификацию ПАН-мембран для изменения их поверхностных свойств и функциональности [11].
Сопоставление результатов
ИК-спектральные признаки карбоксилатных групп согласуются с известным направлением щелочного гидролиза ПАН и с присутствием Na и O в ЭДС-спектрах. Вместе с тем высокие локальные отношения Na/C и значительный термический остаток требуют учитывать вклад неорганической составляющей. Разделение этих вкладов важно для дальнейшей оценки свойств ГИПАН: содержание натрия само по себе не определяет число доступных ионообменных центров.
По совокупности данных образец представляет собой неоднородный агрегированный продукт щелочной обработки ПАН с кислородсодержащими группами и значительным содержанием натрия в исследованных областях. Представленных измерений недостаточно для определения степени гидролиза, фазового состава, удельной поверхности или сорбционной ёмкости. Для проверки химической чистоты полезны анализ промывных вод, повторная ЭДС после контролируемой промывки, элементный анализ азота и исследование термического остатка. Эти измерения позволят отличить свойства полимерной составляющей от влияния остаточных реагентов.
Заключение
Образец ГИПАН, полученный при загрузке 1 г ПАН и 8 г NaOH, имеет неоднородную агрегированную морфологию с выраженным поверхностным рельефом. Локальные ЭДС-измерения выявили C, O и Na как основные элементы; содержание Na составляет 34,25–41,39 мас. % в трёх исследованных областях. Эти значения характеризуют локальный нормированный состав и не могут напрямую использоваться как состав всего образца.
Полосы при 1543 и 1396 см-¹ согласуются с наличием карбоксилатных групп, а широкая полоса около 3356 см-¹ и сигнал при 1641 см-¹ допускают вклад воды и других кислородсодержащих структур. ИК-данные поддерживают протекание гидролитического изменения ПАН, но не устанавливают полноту реакции.
При нагревании до 787,85 °C остаточная масса составляет 85,407 %, суммарная потеря — около 14,6 %. Максимумы скорости убыли массы после начального переходного участка наблюдаются около 71,5, 460,7 и 764,3 °C. Высокое содержание натрия и большой термический остаток указывают на необходимость отдельно исследовать возможные остаточные неорганические компоненты. Выводы о сорбционной эффективности и температурном пределе эксплуатации требуют самостоятельных испытаний.
Список литературы